




 บ้าน
 ผลิตภัณฑ์
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.

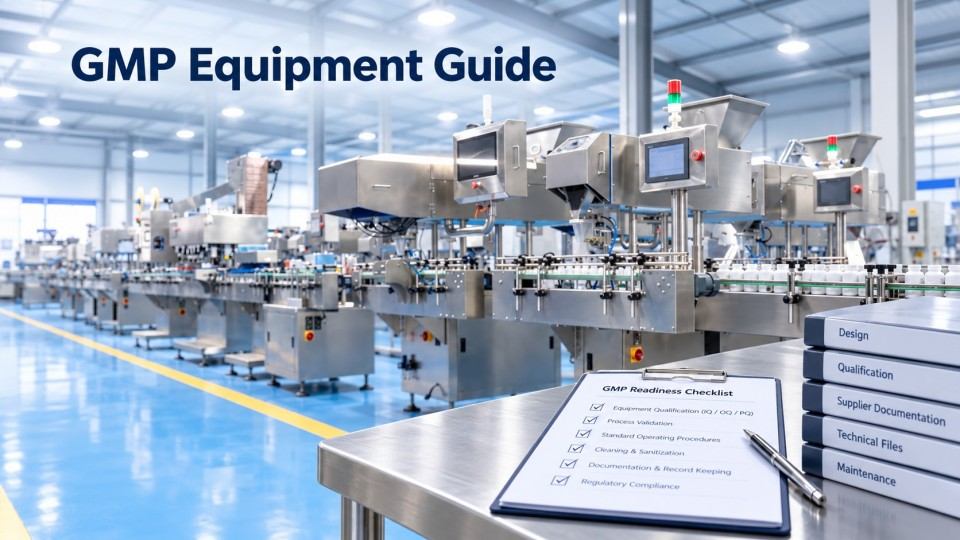
ข้อกำหนด GMP สำหรับอุปกรณ์เภสัชกรรมครอบคลุมการออกแบบอุปกรณ์สุขอนามัยที่เหมาะสมวัสดุสัมผัสผลิตภัณฑ์ความสามารถในการทำความสะอาด การบำรุงรักษาและการสอบเทียบ การตรวจสอบคุณสมบัติของอุปกรณ์ เช่น DQ, IQ, OQ และ PQ ตามความเหมาะสมเอกสารการตรวจสอบความถูกต้องและระบบควบคุมที่จำเป็นเพื่อสนับสนุนการผลิตยาอย่างสม่ำเสมอ ทั้งนี้ ขึ้นอยู่กับอุปกรณ์และตลาดปลายทาง ผู้ซื้ออาจต้องการเอกสารรับรองการทดสอบการยอมรับจากโรงงาน (FAT/SAT) เอกสารด้านความปลอดภัยทางไฟฟ้าและเครื่องจักร และฟังก์ชันการตรวจสอบความถูกต้องของข้อมูลด้วยได้รับการรับรอง CEเอกสาร ATEX หรือหลักฐานการปฏิบัติตามข้อกำหนดเฉพาะโครงการอื่นๆ
มาตรฐาน FDA CGMP, EU GMP และ WHO GMP เป็นกรอบการกำกับดูแลที่สำคัญ แต่ไม่มี “ใบรับรอง GMP” ใดที่พิสูจน์ได้ว่าเครื่องจักรสำหรับอุตสาหกรรมยาเหมาะสมกับการใช้งานทุกประเภท คู่มือนี้จะอธิบายสิ่งที่ผู้ซื้อควรตรวจสอบอุปกรณ์ GMPเอกสารใดบ้างที่ซัพพลายเออร์ควรจัดเตรียม และสิ่งที่ควรตกลงกันก่อนการซื้อ การทดสอบการใช้งานจริง การติดตั้ง และการตรวจสอบคุณสมบัติ FDA ยืนยันว่าไม่ได้จัดทำรายชื่อผลิตภัณฑ์ที่ได้รับการอนุมัติอุปกรณ์การผลิตยาในขณะที่แนวทางปฏิบัติ GMP ของ WHO และ EU จัดให้ความเหมาะสมและคุณสมบัติของอุปกรณ์อยู่ในระบบคุณภาพทางเภสัชกรรมที่กว้างขึ้น
ข้อกำหนด GMP สำหรับอุปกรณ์เภสัชกรรม คือ ข้อกำหนดด้านการออกแบบ การควบคุม การบำรุงรักษา การตรวจสอบคุณสมบัติ และเอกสารประกอบ เพื่อช่วยให้มั่นใจได้ว่าเครื่องจักรเภสัชกรรมมีคุณภาพตามมาตรฐานหรือเครื่องบรรจุภัณฑ์ยาคือ suเหมาะสมกับกระบวนการผลิตยาที่ตั้งใจไว้ และไม่ก่อให้เกิดความเสี่ยงที่ไม่สามารถยอมรับได้ต่อคุณภาพของผลิตภัณฑ์
ในทางปฏิบัติ อุปกรณ์ GMP ไม่ได้ถูกตัดสินจากคุณลักษณะเพียงอย่างเดียว เช่น วัสดุสแตนเลส ผู้ซื้อจำเป็นต้องพิจารณาตลอดวงจรชีวิตของอุปกรณ์ ตั้งแต่ข้อกำหนดความต้องการของผู้ใช้ (URS) และการออกแบบอุปกรณ์ ไปจนถึงการทำความสะอาด การสอบเทียบ การตรวจสอบคุณสมบัติ การใช้งาน การบำรุงรักษา และเอกสารประกอบต่างๆ
พื้นที่หลักๆ ได้แก่:
|
พื้นที่ข้อกำหนด GMP |
สิ่งนี้มีความหมายอย่างไรต่ออุปกรณ์เภสัชกรรม |
|
การออกแบบอุปกรณ์ที่ถูกสุขอนามัย |
บริเวณที่สัมผัสกับผลิตภัณฑ์ควรเข้าถึงได้ง่าย ทำความสะอาดได้ และออกแบบมาเพื่อลดความเสี่ยงจากการปนเปื้อนหรือการตกค้างของผลิตภัณฑ์ |
|
วัสดุสัมผัสผลิตภัณฑ์ |
วัสดุที่ใช้ต้องเหมาะสมกับผลิตภัณฑ์ สภาวะกระบวนการ และวิธีการทำความสะอาด |
|
การทำความสะอาดและบำรุงรักษา |
อุปกรณ์ควรสนับสนุนขั้นตอนการทำความสะอาด การตรวจสอบ การบำรุงรักษาเชิงป้องกัน และการเปลี่ยนชิ้นส่วนที่สึกหรออย่างปลอดภัยตามที่กำหนดไว้ |
|
การสอบเทียบและการควบคุม |
อุปกรณ์และฟังก์ชันควบคุมที่สำคัญควรเหมาะสมกับกระบวนการ และควรได้รับการตรวจสอบหรือปรับเทียบตามความจำเป็น |
|
การตรวจสอบคุณสมบัติของอุปกรณ์ |
กิจกรรม URS, DQ, IQ, OQ และ PQ ควรได้รับการกำหนดตามความสำคัญของอุปกรณ์และขอบเขตของโครงการ |
|
ไขมันและไขมันอิ่มตัว |
การทดสอบการยอมรับในโรงงานและหน้างานสามารถให้หลักฐานที่เป็นเอกสารว่าฟังก์ชันและข้อกำหนดที่ตกลงกันไว้ได้รับการตรวจสอบแล้ว |
|
เอกสารการตรวจสอบความถูกต้อง |
ผู้จำหน่ายอาจจัดเตรียมข้อมูลจำเพาะ โปรโตคอลการทดสอบ บันทึกการสอบเทียบ บันทึกวัสดุ และเอกสารสนับสนุน IQ/OQ ที่จำเป็นสำหรับการรับรองคุณภาพ |
|
ความถูกต้องของข้อมูล |
ในกรณีที่อุปกรณ์สร้างหรือจัดการบันทึกอิเล็กทรอนิกส์ที่เกี่ยวข้องกับ GMP อาจจำเป็นต้องมีการควบคุมการเข้าถึง บันทึกการตรวจสอบ และฟังก์ชันการรักษาความสมบูรณ์ของข้อมูลอื่นๆ |
|
การปฏิบัติตามกฎระเบียบเฉพาะตลาด |
การรับรองมาตรฐาน CE, ข้อกำหนดด้านไฟฟ้า, ATEX หรือข้อกำหนดด้านความปลอดภัยอื่นๆ ขึ้นอยู่กับตลาดปลายทางและการใช้งาน |
สำหรับผู้ซื้อ ประเด็นสำคัญคือการปฏิบัติตามมาตรฐาน GMPพิสูจน์ได้ด้วยหลักฐาน ไม่ใช่ด้วยการกล่าวอ้างทั่วไปในการขาย ผู้จำหน่ายสามารถออกแบบอุปกรณ์ให้ตรงตามข้อกำหนดของอุตสาหกรรมยา และจัดเตรียมเอกสารทางเทคนิค เอกสาร FAT/SAT ข้อมูลการสอบเทียบ และการสนับสนุนด้านการรับรองคุณภาพ แต่ผู้ผลิตยาจะต้องรับผิดชอบในการพิจารณาว่าเครื่องจักรนั้นเหมาะสมกับการใช้งานตามที่ตั้งใจไว้ภายในระบบคุณภาพของตนเองหรือไม่
นี่จึงเป็นเหตุผลว่าทำไมเครื่องจักรแต่ละชนิดจึงต้องการการดูแลในระดับที่แตกต่างกันเครื่องอัดเม็ดยาหรือเครื่องบรรจุแคปซูลมีข้อกังวลเกี่ยวกับการสัมผัสผลิตภัณฑ์โดยตรงและการควบคุมผง ในขณะที่เครื่องบรรจุภัณฑ์แบบแผงพลาสติกหรือเครื่องบรรจุกล่องกระบวนการดังกล่าวมีความเสี่ยงที่แตกต่างกันออกไป ซึ่งเกี่ยวข้องกับวัสดุบรรจุภัณฑ์ การติดฉลาก การตรวจสอบ และการตรวจสอบย้อนกลับ ดังนั้น แนวทาง GMP จึงควรปฏิบัติตามกระบวนการจริงมากกว่าที่จะนำรายการตรวจสอบเดียวกันไปใช้กับเครื่องจักรทุกเครื่องโดยไม่พิจารณาให้รอบคอบ
ลำดับการประเมินภาคปฏิบัติมีดังนี้:
การออกแบบและวัสดุ →การทำความสะอาดและการบำรุงรักษา→ คุณสมบัติและการตรวจสอบความถูกต้อง → เอกสารจากผู้จำหน่าย → การปฏิบัติตามข้อกำหนดเฉพาะของตลาด → การตรวจสอบขั้นสุดท้ายโดยผู้ซื้อ
ส่วนถัดไปจะเริ่มต้นด้วยตัวเครื่องจักรเอง: ข้อกำหนดหลักของอุปกรณ์ตามมาตรฐาน GMP สำหรับการออกแบบ วัสดุ การทำความสะอาด และการบำรุงรักษา
อุปกรณ์ GMP ที่ดีเริ่มต้นด้วยการออกแบบที่เหมาะสมกับผลิตภัณฑ์และกระบวนการ ข้อกำหนด CGMP ของ FDA มุ่งเน้นไปที่การออกแบบอุปกรณ์ การทำความสะอาด และการบำรุงรักษาที่เหมาะสม ในขณะที่พื้นผิวที่สัมผัสกับผลิตภัณฑ์ต้องไม่ทำปฏิกิริยา เพิ่ม หรือดูดซับวัสดุในลักษณะที่ส่งผลเสียต่อคุณภาพของผลิตภัณฑ์ FDA ยังระบุอย่างชัดเจนว่าไม่มีข้อกำหนดสากลของหน่วยงานสำหรับวัสดุในการผลิตอุปกรณ์ทั้งหมด
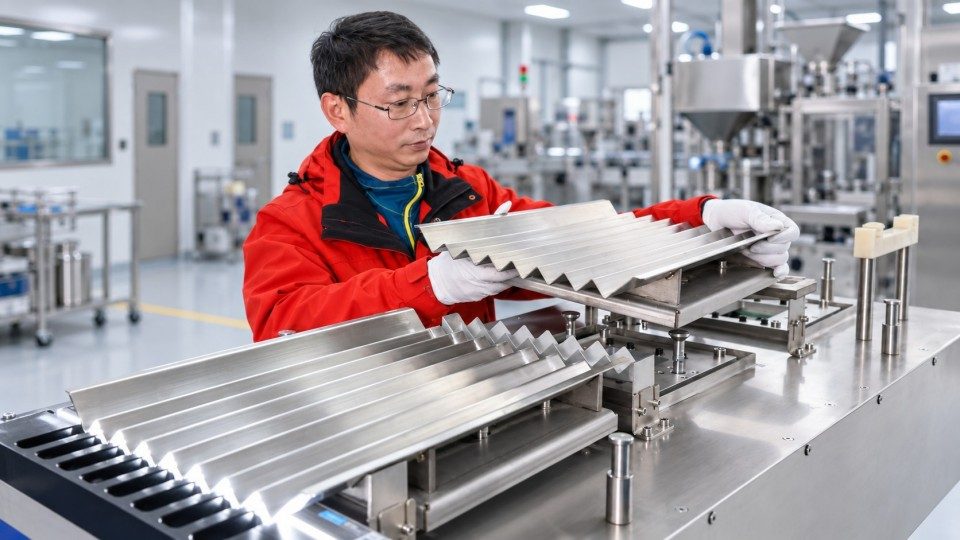 การออกแบบอุปกรณ์เภสัชกรรมตามมาตรฐาน GMP แสดงให้เห็นชิ้นส่วนที่สัมผัสกับผลิตภัณฑ์ซึ่งสามารถทำความสะอาดได้
เหล็กกล้าไร้สนิมมีการใช้งานอย่างแพร่หลายสจบการศึกษาด้านเครื่องจักรเภสัชกรรม (บางส่วน)โดยเฉพาะอย่างยิ่งในบริเวณที่สัมผัสกับผลิตภัณฑ์ แต่การระบุว่า "สแตนเลส 316L" ในข้อกำหนดไม่ได้หมายความว่าจะรับประกันความเหมาะสมตามมาตรฐาน GMP โดยอัตโนมัติ
ผู้ซื้อควรพิจารณาถึงความเข้ากันได้ของวัสดุ ความต้านทานการกัดกร่อน สภาพพื้นผิว รอยเชื่อม ซีล สารหล่อลื่น และส่วนประกอบอื่นๆ ที่อาจสัมผัสกับผลิตภัณฑ์ ข้อกำหนดเกี่ยวกับพื้นผิวหรือใบรับรองวัสดุเฉพาะควรได้รับการกำหนดเมื่อมีความสำคัญต่อกระบวนการจริง แทนที่จะถือว่าเป็นข้อกำหนดสากลสำหรับเครื่องจักรเภสัชกรรมทุกเครื่อง
การออกแบบทางกายภาพควรลดพื้นที่ที่ผง เม็ด ยาเม็ด ของเหลว หรือสารตกค้างจากการทำความสะอาดสามารถสะสมได้ ชิ้นส่วนที่สัมผัสกับผลิตภัณฑ์ซึ่งจำเป็นต้องทำความสะอาดเป็นประจำควรเข้าถึงได้ง่าย และหากเหมาะสม ควรสามารถถอดและติดตั้งใหม่ได้ง่าย
ข้อกำหนดด้านการทำความสะอาดควรสอดคล้องกับอุปกรณ์และความเสี่ยงต่อการปนเปื้อน ตัวอย่างเช่น เครื่องอัดเม็ดยาที่ใช้กับผงยาจะมีข้อควรพิจารณาด้านการทำความสะอาดที่แตกต่างจากเครื่องบรรจุกล่องขั้นที่สอง ระบบ CIP การทำความสะอาดอัตโนมัติ หรือการออกแบบการถอดประกอบเฉพาะอาจมีประโยชน์ แต่ไม่ควรคิดว่าสิ่งเหล่านี้เป็นข้อบังคับสำหรับทุกเครื่อง
องค์การอาหารและยา (FDA) กำหนดให้ต้องทำความสะอาดและบำรุงรักษาอุปกรณ์เป็นระยะๆ อย่างเหมาะสม พร้อมทั้งมีขั้นตอนและบันทึกเป็นลายลักษณ์อักษรเพื่อสนับสนุนกิจกรรมเหล่านั้น องค์การอนามัยโลก (WHO) ก็ถือว่าการทำความสะอาดและบำรุงรักษาอุปกรณ์เป็นส่วนหนึ่งของการรักษาอุปกรณ์ให้อยู่ในสภาพที่เหมาะสมและได้มาตรฐานเช่นกัน
เครื่องมือวัดที่สำคัญควรมีกลยุทธ์การสอบเทียบที่เหมาะสมด้วย ดังนั้น ในระหว่างการจัดซื้อ ผู้ซื้อควรตรวจสอบไม่เพียงแต่ประสิทธิภาพของเครื่องจักรในระหว่างการทดสอบการใช้งานจริง (FAT) เท่านั้น แต่ยังต้องตรวจสอบวิธีการทำความสะอาด ตรวจสอบ สอบเทียบ และบำรุงรักษาเครื่องจักรตลอดหลายปีของการใช้งานด้วย
การรับรองอุปกรณ์เภสัชกรรมจัดให้มีหลักฐานที่เป็นเอกสารว่าอุปกรณ์ได้รับการออกแบบ ติดตั้ง และใช้งานตามวัตถุประสงค์ที่ตั้งไว้ ในทางปฏิบัติ การตรวจสอบคุณสมบัติของอุปกรณ์ในอุตสาหกรรมยาโดยปกติจะดำเนินการตามวงจรชีวิตของอุปกรณ์ มากกว่าที่จะเริ่มต้นเมื่อเครื่องจักรมาถึงโรงงาน
มาตรฐาน EU GMP Annex 15 เริ่มต้นวงจรชีวิตของอุปกรณ์ด้วยเอกสารข้อกำหนดความต้องการของผู้ใช้ (URS) URS จะกำหนดว่าอุปกรณ์ต้องทำอะไรได้บ้าง ในขณะที่การตรวจสอบคุณสมบัติการออกแบบ (DQ) จะตรวจสอบว่าการออกแบบที่เสนอมานั้นตรงตามข้อกำหนดเหล่านั้นหรือไม่
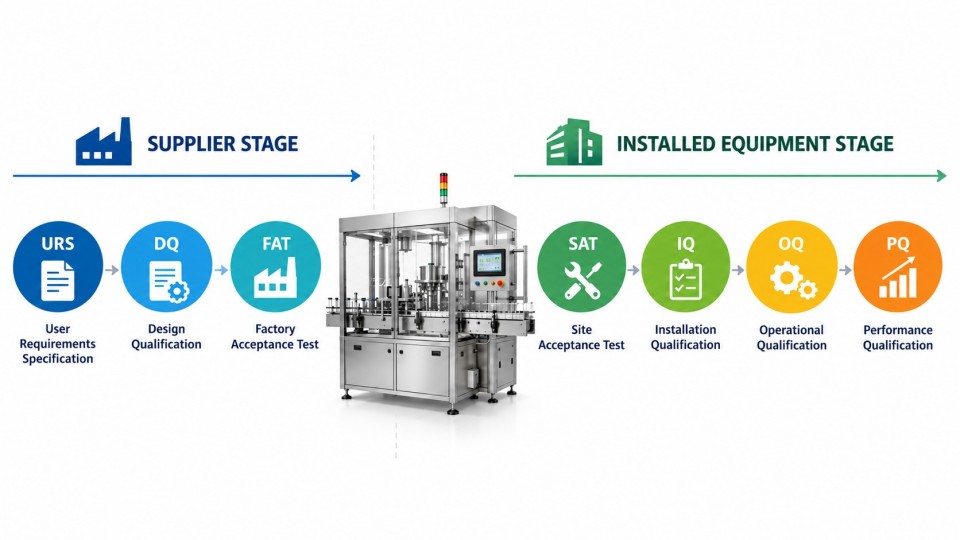 วงจรการรับรองอุปกรณ์เภสัชกรรม ตั้งแต่ URS และ DQ ไปจนถึง FAT SAT IQ OQ และ PQ
การทดสอบการยอมรับจากโรงงาน (FAT) เป็นโอกาสในการตรวจสอบฟังก์ชันการทำงาน ข้อกำหนด สัญญาณเตือน การควบคุม และเอกสารประกอบของเครื่องจักรตามที่ตกลงกันไว้ ณ สถานที่ของผู้ผลิตก่อนการจัดส่ง จากนั้น การทดสอบการยอมรับ ณ สถานที่ติดตั้ง (SAT) จะช่วยยืนยันฟังก์ชันการทำงานที่เกี่ยวข้องหลังจากการส่งมอบ
ไขมันและไขมันอิ่มตัวไม่ใช่เพียงแค่ชื่อเรียกอื่นของ IQ และ OQ เท่านั้น อย่างไรก็ตาม ภาคผนวก 15 ของ EU GMP อนุญาตให้มีการตรวจสอบเอกสารที่เหมาะสมและการทดสอบ FAT บางส่วนเพื่อสนับสนุนการรับรองคุณสมบัติในภายหลังโดยไม่ต้องทำซ้ำโดยไม่จำเป็น เมื่อมีความเหมาะสมและการขนส่งหรือการติดตั้งไม่ได้ส่งผลกระทบต่อฟังก์ชันการทำงานที่ทดสอบ
การตรวจสอบคุณสมบัติการติดตั้ง (IQ) ยืนยันว่าระบบที่ติดตั้งตรงกับแบบร่าง ข้อกำหนด และข้อกำหนดที่กำหนดไว้ล่วงหน้าที่ได้รับอนุมัติ ภาคผนวก 15 ระบุถึงส่วนต่างๆ เช่น คำแนะนำจากผู้จำหน่าย ข้อกำหนดในการบำรุงรักษา การสอบเทียบเครื่องมือ และวัสดุที่ใช้ในการก่อสร้าง ซึ่งเป็นประเด็นสำคัญที่ต้องพิจารณาในการตรวจสอบคุณสมบัติการติดตั้ง (IQ)
การตรวจสอบคุณสมบัติการใช้งาน (OQ) แสดงให้เห็นว่าอุปกรณ์ที่ติดตั้งทำงานได้ตามที่ตั้งใจไว้ในช่วงการทำงานที่กำหนด รวมถึงการทดสอบความท้าทายหรือการทดสอบขีดจำกัดที่เหมาะสม
การรับรองประสิทธิภาพ (Performance Qualification: PQ) นั้นก้าวไปอีกขั้นด้วยการแสดงให้เห็นถึงประสิทธิภาพที่สามารถทำซ้ำได้และมีประสิทธิผลภายใต้สภาวะที่เป็นตัวแทนของกระบวนการที่ตั้งใจไว้ เนื่องจาก PQ ขึ้นอยู่กับผลิตภัณฑ์ กระบวนการ และสถานที่ผลิตเป็นอย่างมาก ผู้จำหน่ายอุปกรณ์จึงสามารถให้การสนับสนุนได้ แต่ไม่ควรนำเสนอใบรับรอง PQ ทั่วไปเป็นหลักฐานว่ากระบวนการของลูกค้าทุกรายได้รับการตรวจสอบความถูกต้องแล้ว
ส่วนนี้มีจุดประสงค์เพื่อสรุปการตรวจสอบความถูกต้องของอุปกรณ์ แทนที่จะเปลี่ยนบทความนี้ให้เป็นคู่มือ IQ/OQ/PQ ฉบับสมบูรณ์อีกฉบับ ผู้ซื้อควรระบุความรับผิดชอบด้านคุณสมบัติของผู้จำหน่ายก่อนสั่งซื้อ และใช้ขั้นตอนการตรวจสอบความถูกต้อง IQ OQ PQ ที่เฉพาะเจาะจงสำหรับกลยุทธ์การดำเนินการโดยละเอียด
เอกสาร GMP ที่แข็งแกร่งคือการทำให้การออกแบบ การทดสอบ และการรับรองอุปกรณ์กลายเป็นหลักฐานที่ตรวจสอบย้อนกลับได้ ผู้ซื้อควรระบุเอกสารที่ซัพพลายเออร์ต้องการตั้งแต่เนิ่นๆ โดยควรทำในระหว่างการตรวจสอบ URS, RFQ หรือใบสั่งซื้อ มากกว่าที่จะขอเอกสารที่ขาดหายไปหลังจาก FAT (การทดสอบการยอมรับจากโรงงาน)
ชุดเอกสารประกอบอุปกรณ์เภสัชกรรมที่ใช้งานได้จริง อาจประกอบด้วย:
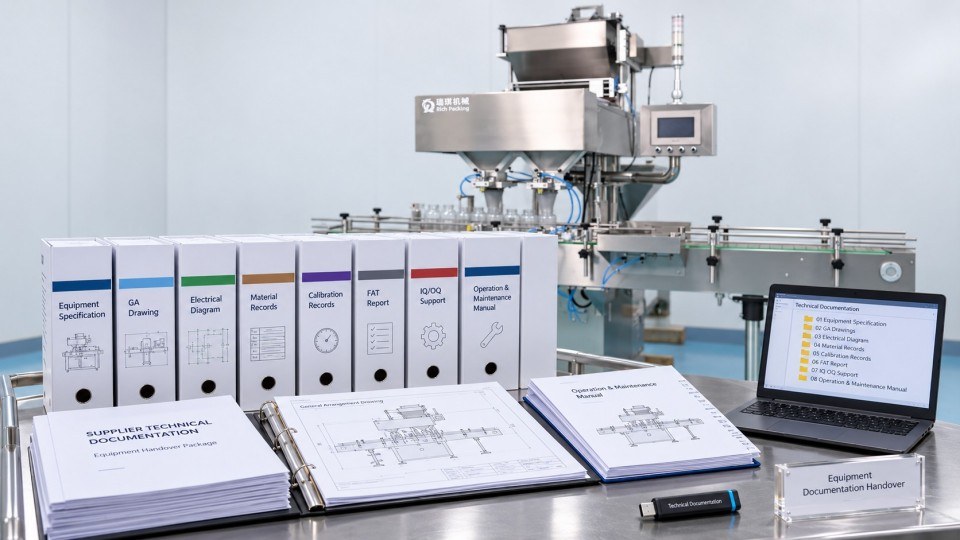 เอกสารประกอบอุปกรณ์เภสัชกรรมครบชุด รวมถึงเอกสารการสอบเทียบ FAT และบันทึก IQ OQ
|
กลุ่มเอกสาร |
สิ่งที่ผู้จัดหาส่งมอบโดยทั่วไปควรทำ |
|
เอกสารทางเทคนิค |
เอกสารรายละเอียดอุปกรณ์, แบบแปลนผังทั่วไป/แบบแปลนจัดวาง, แผนผังไฟฟ้าและนิวแมติก, ข้อกำหนดด้านสาธารณูปโภค, คู่มือการใช้งานและการบำรุงรักษา |
|
เอกสารประกอบวัสดุ |
เอกสารบันทึกข้อมูลวัสดุที่สัมผัสกับผลิตภัณฑ์ ใบรับรอง หรือข้อมูลการตกแต่งพื้นผิวตามที่ระบุไว้ |
|
เอกสารการสอบเทียบ |
รายการเครื่องมือและใบรับรองหรือบันทึกการสอบเทียบสำหรับเครื่องมือที่จัดหาให้ |
|
เอกสาร FAT/SAT |
โปรโตคอลที่ได้รับการอนุมัติ ผลการทดสอบ รายงาน และเอกสารแสดงความเบี่ยงเบน |
|
เอกสารรับรองคุณสมบัติ |
เอกสารสนับสนุน DQ, โปรโตคอลหรือแม่แบบ IQ/OQ, บันทึกการทดสอบ และเอกสาร IQ/OQ ที่เกี่ยวข้อง เมื่อรวมอยู่ในสัญญา |
|
เอกสารด้านความปลอดภัยและการปฏิบัติตามข้อกำหนด |
เอกสารประกาศที่เกี่ยวข้อง เอกสารเกี่ยวกับความเสี่ยง และบันทึกการปฏิบัติตามข้อกำหนดเฉพาะตลาด |
เอกสารรับรองความถูกต้องควรสะท้อนถึงเครื่องจักรและโครงการอย่างครบถ้วน เครื่องบรรจุภัณฑ์ขั้นที่สองแบบง่ายๆ อาจไม่จำเป็นต้องมีเอกสารรับรองความถูกต้องเช่นเดียวกับระบบการผลิตที่ซับซ้อนซึ่งมีเครื่องมือสำคัญหลายชิ้นและการควบคุมด้วยคอมพิวเตอร์
ในโครงการขนาดใหญ่ ผู้ซื้ออาจกำหนดรายละเอียดของงานส่งมอบเหล่านี้ผ่านเอกสารข้อกำหนดของผู้ขาย (VDR) จากนั้นเอกสารที่ได้รับการอนุมัติขั้นสุดท้ายสามารถรวบรวมเป็นชุดเอกสารของผู้ขายหรือชุดเอกสารส่งมอบ (TOP) สำหรับการส่งมอบอุปกรณ์ได้
ข้อแตกต่างที่สำคัญอย่างยิ่งประการหนึ่งคือ เอกสารจากซัพพลายเออร์สนับสนุนคุณสมบัติ แต่ไม่ได้ทดแทนขั้นตอนการควบคุมหรือกระบวนการอนุมัติของผู้ผลิตยาโดยอัตโนมัติ ข้อกำหนด EU GMP Annex 15 ระบุว่า โปรโตคอลและเอกสารการตรวจสอบความถูกต้องจากบุคคลที่สามควรได้รับการตรวจสอบโดยบุคลากรที่เกี่ยวข้องในสถานที่ปฏิบัติงาน เพื่อความเหมาะสมและสอดคล้องกับขั้นตอนภายใน และโปรโตคอลของซัพพลายเออร์อาจต้องการเอกสารหรือการทดสอบเพิ่มเติม
ด้วยเหตุนี้ รายการเอกสารจึงควรตกลงกันก่อนการจัดซื้อ หากโครงการต้องการใบรับรองวัสดุ บันทึกการสอบเทียบ รายงาน FAT หรือเอกสาร IQ/OQ เฉพาะเจาะจง ข้อกำหนดเหล่านี้ควรปรากฏอยู่ในขอบเขตงานเชิงพาณิชย์และทางเทคนิค แทนที่จะเป็นเพียงข้อสันนิษฐาน
บรรจุภัณฑ์หรูหราสามารถให้การสนับสนุนด้านเอกสารและการรับรองอุปกรณ์เภสัชกรรมตามขอบเขตโครงการที่ตกลงกันไว้ได้
มาตรฐานการปฏิบัติตามข้อกำหนดด้านอุปกรณ์เภสัชกรรมไม่เหมือนกันในทุกตลาดปลายทาง GMP ครอบคลุมคุณภาพการผลิตยา ในขณะที่ความปลอดภัยของเครื่องจักร ความสอดคล้องทางไฟฟ้า การป้องกันการระเบิด และข้อกำหนดด้านการบันทึกข้อมูลอิเล็กทรอนิกส์ มาจากกรอบการกำกับดูแลหรือกรอบทางเทคนิคที่แยกต่างหาก
ในสหรัฐอเมริกา องค์การอาหารและยา (FDA) ไม่ได้ "รับรอง" เครื่องจักรการผลิตแต่ละเครื่อง ผู้ใช้ยังคงรับผิดชอบในการเลือกอุปกรณ์ที่สามารถปฏิบัติตามข้อกำหนด CGMP ที่เกี่ยวข้องได้ หากระบบคอมพิวเตอร์สร้าง แก้ไข บำรุงรักษา หรือส่งต่อบันทึกอิเล็กทรอนิกส์ที่จำเป็นภายใต้ข้อบังคับของ FDA21 CFR ส่วนที่ 11อาจมีความเกี่ยวข้อง แต่ไม่ควรนำไปใช้กับ HMI หรือ PLC ทุกตัวโดยอัตโนมัติเพียงเพราะมีการติดตั้งในอุปกรณ์ทางเภสัชกรรม
สำหรับอุปกรณ์ที่วางจำหน่ายในตลาดสหภาพยุโรป การรับรองมาตรฐาน CE นั้นแยกต่างหากจากการรับรองมาตรฐาน GMP ณ เดือนกันยายน 2026 คณะกรรมาธิการยุโรปได้ระบุว่า เครื่องจักรที่วางจำหน่ายในตลาดสหภาพยุโรปก่อนวันที่ 20 มกราคม 2027 ยังคงอยู่ภายใต้ข้อกำหนดเครื่องจักร 2006/42/EC ในขณะที่ระเบียบ (EU) 2023/1230 จะมีผลบังคับใช้ตั้งแต่วันนั้นเป็นต้นไป ดังนั้น ผู้ซื้อที่มีโครงการในปี 2026–2027 ควรตรวจสอบว่ากฎหมายใดมีผลบังคับใช้ในวันที่วางจำหน่ายจริง
เอกสาร ATEX จะมีความสำคัญเมื่ออุปกรณ์นั้นมีจุดประสงค์เพื่อใช้ในสภาพแวดล้อมที่อาจเกิดการระเบิดได้ ข้อกำหนดด้านไฟฟ้า ความดัน ความปลอดภัย หรือข้อกำหนดท้องถิ่นอื่นๆ ก็ขึ้นอยู่กับเครื่องจักร การติดตั้ง และจุดหมายปลายทางเช่นกัน
ดังนั้นผู้ซื้อควรตั้งคำถามว่า:
ข้อกำหนดใดบ้างที่ใช้บังคับกับเครื่องจักร ผลิตภัณฑ์นี้ โรงงานนี้ และตลาดนี้?
คำถามนั้นมีประโยชน์มากกว่าการขอใบรับรองทุกใบที่เห็นในโครงการเภสัชกรรมอื่น ๆ
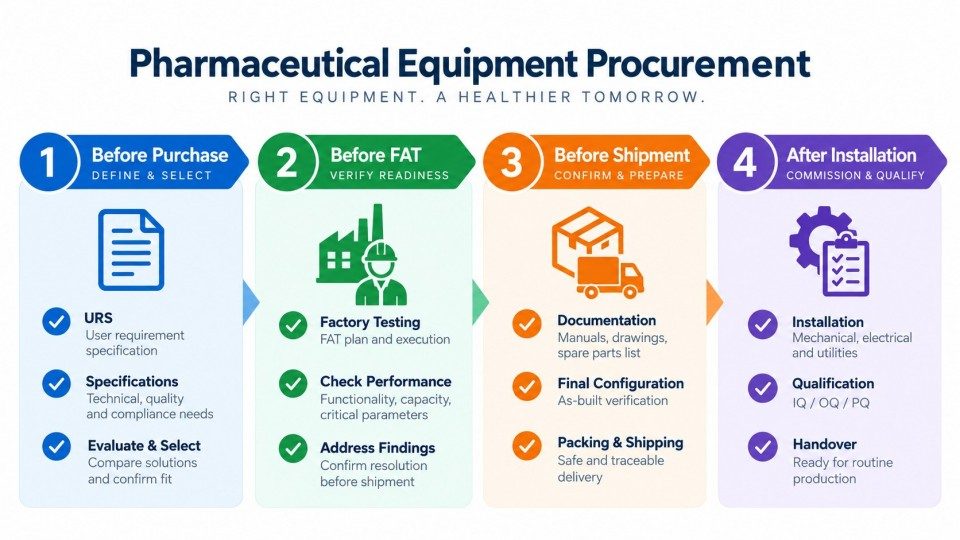
รายการตรวจสอบอุปกรณ์ GMP ครอบคลุมขั้นตอนการจัดซื้อ การทดสอบ FAT การขนส่ง และการติดตั้ง
รายการตรวจสอบอุปกรณ์ GMP ที่ใช้งานได้จริงควรดำเนินการตามวงจรการจัดซื้อ แทนที่จะรอจนถึงการส่งมอบขั้นสุดท้าย
|
ขั้นตอนโครงการ |
สิ่งที่ผู้ซื้อควรตรวจสอบ |
|
ก่อนซื้อ |
วัตถุประสงค์การใช้งาน, ข้อกำหนดของหน่วยงานกำกับดูแล (URS), วัสดุที่สัมผัสกับผลิตภัณฑ์, แนวคิดการทำความสะอาด, การควบคุม, มาตรฐานที่เกี่ยวข้อง, ขอบเขตคุณสมบัติ และเอกสารที่ผู้จำหน่ายต้องการ |
|
ก่อนไขมัน |
ข้อกำหนดและแบบร่างที่ได้รับอนุมัติ โปรโตคอล FAT เครื่องมือที่สำคัญ สถานะการสอบเทียบ ข้อมูลวัสดุ สัญญาณเตือน ฟังก์ชันความปลอดภัย และสถานะเอกสาร |
|
ก่อนการจัดส่ง |
การเสร็จสิ้นการทดสอบการยอมรับจากโรงงาน (FAT), การปิดข้อผิดพลาด, คู่มือและแบบร่างฉบับสุดท้าย, บันทึกการสอบเทียบ, ใบรับรองที่ตกลงกันไว้, เอกสารรับรองคุณสมบัติ และข้อมูลอะไหล่ |
|
หลังจากการติดตั้ง |
ตรวจสอบ SAT (หากเกี่ยวข้อง), การตรวจสอบระบบสาธารณูปโภคและการติดตั้ง, เอกสารปัจจุบัน, สถานะการสอบเทียบ และความพร้อมสำหรับการตรวจสอบ IQ/OQ |
ปัญหาใหญ่ที่สุดในการจัดซื้อจัดจ้างมักเกิดจากข้อกำหนดที่ไม่ได้เขียนไว้เป็นลายลักษณ์อักษร หากผู้ซื้อคาดหวังใบรับรองเฉพาะ การทดสอบ FAT บันทึกวัสดุ ฟังก์ชันซอฟต์แวร์ หรือโปรโตคอล IQ/OQ ใดๆ ควรมีการระบุให้ชัดเจนก่อนที่จะสรุปคำสั่งซื้อ
หลักการเดียวกันนี้ใช้ได้กับสายการผลิตยาครบวงจรเครื่องอัดเม็ดยา เครื่องบรรจุแคปซูลเส้นนับแม้ว่าเครื่องบรรจุภัณฑ์แบบแผงพลาสติกและเครื่องบรรจุกล่องอาจเชื่อมต่อกันในโครงการเดียวได้ แต่เครื่องแต่ละเครื่องอาจมีข้อกำหนดด้านการสัมผัสผลิตภัณฑ์ การทำความสะอาด การควบคุม และการตรวจสอบคุณสมบัติที่แตกต่างกัน ดังนั้น สายการผลิตจึงควรได้รับการประเมินทั้งในฐานะอุปกรณ์แต่ละชิ้นและในฐานะระบบแบบบูรณาการ ซึ่งส่วนเชื่อมต่อต่างๆ อาจส่งผลต่อประสิทธิภาพการทำงาน
สำหรับโครงการผลิตหรือบรรจุภัณฑ์ยาใหม่ โปรดติดต่อเราบรรจุภัณฑ์หรูหราเพื่อหารือเกี่ยวกับการกำหนดค่าอุปกรณ์ ขอบเขตการทดสอบการยอมรับจากโรงงาน (FAT) และข้อกำหนดด้านเอกสาร
ข้อกำหนด GMP สำหรับอุปกรณ์เภสัชกรรมไม่สามารถลดทอนลงเหลือเพียงแค่โครงสร้างสแตนเลสหรือ “ใบรับรอง GMP” เพียงใบเดียวได้ อุปกรณ์ GMP ที่ดีต้องผสมผสานการออกแบบที่เหมาะสม ความสามารถในการทำความสะอาด การบำรุงรักษา การควบคุมที่เหมาะสม การตรวจสอบคุณสมบัติของอุปกรณ์ และเอกสารที่เชื่อถือได้
สำหรับผู้ซื้อ วิธีที่มีประสิทธิภาพที่สุดคือการกำหนดข้อกำหนดเหล่านี้ไว้ในเอกสาร URS และเอกสารการจัดซื้อก่อนเริ่มการผลิต วิธีนี้จะทำให้การทดสอบ FAT, IQ/OQ, การส่งมอบเอกสาร และการตรวจสอบคุณสมบัติขั้นสุดท้ายของสถานที่ติดตั้งง่ายขึ้นมาก และลดความเสี่ยงในการค้นพบหลักฐานการปฏิบัติตามข้อกำหนดที่ขาดหายไปหลังจากที่อุปกรณ์ได้ถูกจัดส่งไปแล้ว
ข้อกำหนดเหล่านี้รวมถึงการออกแบบอุปกรณ์ที่เหมาะสม วัสดุที่สัมผัสกับผลิตภัณฑ์ ความสามารถในการทำความสะอาด การบำรุงรักษา การสอบเทียบ การควบคุม การรับรองคุณสมบัติ และเอกสารประกอบ ข้อกำหนดที่แน่นอนจะขึ้นอยู่กับการใช้งานที่ตั้งใจไว้ กระบวนการ และสภาพแวดล้อมด้านกฎระเบียบที่เกี่ยวข้องของอุปกรณ์นั้นๆ
ไม่มีใบรับรอง “GMP” ที่ออกโดย FDA สำหรับเครื่องจักรผลิตยาแต่ละชนิดโดยเฉพาะ การประเมินความเหมาะสมของอุปกรณ์จะพิจารณาจากดีไซน์ การใช้งานที่ตั้งใจไว้ การควบคุม คุณสมบัติ และหลักฐานสนับสนุน
การตรวจสอบคุณสมบัติของอุปกรณ์ในอุตสาหกรรมยา คือ วงจรชีวิตที่จัดทำเป็นเอกสารเพื่อแสดงให้เห็นว่าอุปกรณ์นั้นเหมาะสมกับวัตถุประสงค์ที่ตั้งไว้ ซึ่งอาจรวมถึงกิจกรรมต่างๆ เช่น URS, DQ, FAT/SAT, IQ, OQ และ PQ ขึ้นอยู่กับโครงการและระดับความเสี่ยง
เอกสารทั่วไปประกอบด้วย ข้อกำหนดทางเทคนิค แบบร่าง คู่มือการใช้งาน บันทึกการทดสอบการยอมรับจากโรงงาน (FAT/SAT) บันทึกวัสดุและการสอบเทียบที่เกี่ยวข้อง และเอกสารรับรองคุณสมบัติที่ตกลงกันไว้ ควรมีการกำหนดรายการเอกสารที่จำเป็นในระหว่างกระบวนการจัดซื้อจัดจ้าง เนื่องจากไม่ใช่ทุกโครงการที่ต้องการเอกสารชุดเดียวกัน
ไม่ กิจกรรมการตรวจสอบคุณสมบัติควรเป็นไปตามวัตถุประสงค์การใช้งาน ความซับซ้อนของอุปกรณ์ ความเสี่ยง และกลยุทธ์การตรวจสอบคุณสมบัติของสถานที่ ภาคผนวก 15 ระบุไว้อย่างชัดเจนว่าขั้นตอนและกิจกรรมการตรวจสอบคุณสมบัติสามารถแตกต่างกันไปตามสถานการณ์ของโครงการแต่ละโครงการ
ไม่ การรับรอง CE เป็นการรับรองความสอดคล้องกับกฎหมายผลิตภัณฑ์ของสหภาพยุโรปที่เกี่ยวข้อง ในขณะที่ GMP เกี่ยวข้องกับการผลิตยาและข้อกำหนดด้านระบบคุณภาพ ดังนั้น เครื่องจักรอาจต้องมีเอกสารรับรองความสอดคล้องกับสหภาพยุโรป และยังคงต้องมีการรับรองคุณสมบัติทางเภสัชกรรมแยกต่างหาก ณ สถานที่ผลิต
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.
ส่งอีเมล : manager@richpacking.cn
Building D, No. 226, Beishan Qiaotou Street, Haizhu District, Guangzhou City, Guangdong Province, China


 รองรับเครือข่าย IPv6